丙酮酸脱氢酶(PDH)与心肌肥厚代谢重编程:YY1-Asprosin-PFKP-PDK4-PDH轴机制解读
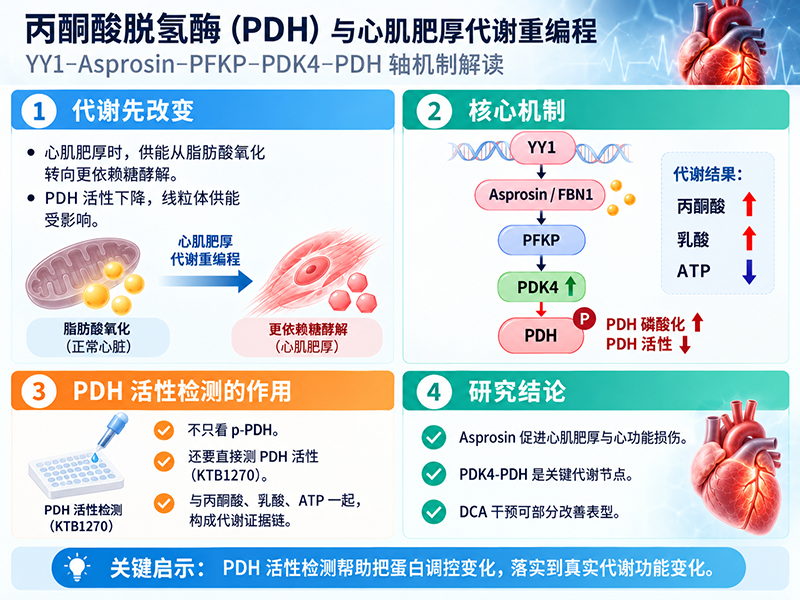
2026年4月发表在《Nature Communications》上的一项研究,把近年来逐渐受到关注的脂肪因子 Asprosin,与病理性心肌肥厚中的代谢重编程联系了起来,其中一个重要节点就是 PDK4-PDH 轴。下面主要看看这项研究做了什么,以及 PDH丙酮酸脱氢酶活性检测在整套证据链里起了什么作用。
病理性心肌肥厚,代谢先发生改变
心脏在压力负荷(如高血压、主动脉瓣狭窄)或心梗后持续承压时,心肌细胞的供能方式会发生变化。正常成年心脏主要依赖脂肪酸氧化供能,而在病理性肥厚早期,代谢会转向更加依赖糖酵解,呈现出类似胎儿心脏的代谢模式。
这种变化短期内可以维持一部分能量供应,但糖酵解产生 ATP 的效率远低于氧化磷酸化。随着病程发展,氧化代谢能力持续下降,氧化应激增加,最终进一步推动心衰进展。
这项研究关注的问题就是:这种代谢转向由什么因素推动?
Asprosin与心肌肥厚有什么关系
Asprosin 是 fibrillin-1(FBN1)基因编码的前体蛋白经 furin 酶切后释放的 C 端片段,主要由白色脂肪组织分泌。此前对 Asprosin 的研究更多集中在糖尿病、肥胖等代谢性疾病。
这项研究分析了47例患者的血浆样本。结果显示,高血压性心衰患者的血浆 Asprosin 水平明显高于非心衰对照组;同时,Asprosin 水平与反映心衰严重程度的 NT-proBNP 呈正相关,与反映心脏泵血功能的射血分数(EF)呈负相关。这些结果提示,Asprosin 水平升高与更严重的心功能异常相关。
在小鼠实验中,作者利用心肌特异性腺相关病毒(AAV9-cTnT)分别进行了过表达和敲低实验。
心肌细胞中过表达 Asprosin 后,压力负荷(TAC 手术)诱导的心肌肥厚、心功能下降和纤维化均明显加重。反过来,敲低 FBN1、降低 Asprosin 水平,则可以明显减轻 TAC 诱导的心肌肥厚和心功能损伤,而且这种保护作用在雄性和雌性小鼠中都能观察到。
Asprosin怎么一步步抑制PDH
这项研究的机制链条大致可以概括为:
YY1(转录激活)→ Asprosin(竞争性阻断降解)→ PFKP(表达/蛋白积累上调)→ PDK4(磷酸化抑制)→ PDH
作者首先通过免疫共沉淀结合质谱寻找 Asprosin 在心肌细胞中的结合蛋白,最终锁定了 PFKP。PFKP 是磷酸果糖激酶1的一个亚型,也是糖酵解通路中的限速酶之一。
Asprosin 本身并不直接催化代谢反应,它主要影响 PFKP 的蛋白稳定性。
正常情况下,E3 泛素连接酶 DTX3L 会给 PFKP 加上 K48 连接的泛素链,使其进入蛋白酶体降解途径。Asprosin 与 PFKP 结合后,会竞争性抑制 DTX3L 与 PFKP 的结合,减少 PFKP 的泛素化和降解,使 PFKP 蛋白更加稳定并在细胞内积累。
PFKP 增加后,糖酵解异常增强,同时 PDK4 表达上调。
PDK4 是 PDH 激酶的一种亚型,可以通过磷酸化抑制 PDH 活性。作者观察到,PFKP 过表达后,PDK4 蛋白水平明显升高,PDH 的磷酸化水平也随之增加。
这里作者没有只看 p-PDH 的 Western blot 结果,还进行了 PDH 活性检测,使用的是 CheKine™ PDH丙酮酸脱氢酶活性检测试剂盒(KTB1270)。结果显示,PDH 的实际催化活性确实下降,与磷酸化水平升高的结果相互印证。
这也是活性检测在这类实验中的价值:蛋白磷酸化状态和酶的实际催化活性并不是同一个指标。Western blot 可以反映调控状态,但要确认功能上是否真的受到抑制,还需要直接检测酶活。
反过来,敲低 FBN1 后,PDK4 水平和 PDH 磷酸化水平下降,PDH 活性检测显示其活性明显恢复。同一种检测因此验证了两个方向的变化。
PDH 活性受到抑制后,丙酮酸不能顺利脱羧进入三羧酸循环,乙酰辅酶A生成减少,线粒体 ATP 产量随之下降。心肌细胞长期处于这种能量供应不足的状态,会进一步加重心肌肥厚和心功能损伤。
作者还使用 PDK 抑制剂 DCA 进行了功能验证。DCA 处理可以明显缓解 PFKP 或 Asprosin 过表达造成的心肌细胞肥大、线粒体膜电位下降和呼吸功能受损,进一步支持 PDK4-PDH 是这条机制链中的重要环节,而不仅仅是伴随代谢变化一起出现。
上游还有一层:谁在促进Asprosin表达
作者继续向上游追踪 Asprosin 的表达调控。
通过 ChIP 和双荧光素酶报告基因实验,作者证实转录因子 YY1 可以直接结合 FBN1 启动子上的一个特定位点(-1022到-1011 bp),促进 Asprosin 的转录表达。
在 TAC 小鼠以及血管紧张素II处理的心肌细胞中,YY1 蛋白水平均明显升高。敲低 YY1 后,Asprosin 诱导的心肌细胞肥大也明显减轻。
到这里,研究建立了一条从上游转录调控一直延伸到代谢酶活性的机制链:
YY1 → FBN1/Asprosin → PFKP → PDK4 → PDH活性下降 → 氧化代谢受抑。
PDH活性检测在这项研究里处于什么位置
论文的方法部分中,PDH 活性检测(KTB1270)并不是单独使用的。作者同时检测了多个代谢指标,从 PDH 上游底物一直看到下游能量产出:
| 通路位置 | 检测指标 | 货号 | 在这篇论文里的变化 |
|---|---|---|---|
| PDH的上游底物 | 丙酮酸 | KTB1121 | PFKP过表达后明显积累 |
| 限速关卡 | PDH活性 | KTB1270 | PFKP过表达后受抑,FBN1敲低后恢复 |
| 受抑时的代偿去向 | 乳酸 | KTB1100 | 随糖酵解异常增强而升高 |
| 下游能量产出 | ATP | KTB1016 | 随PDH受抑而下降 |
只检测 PDH 活性,可以说明这个酶的功能受到了抑制;把丙酮酸、乳酸和 ATP 一起检测,则可以进一步看到这种抑制对整个能量代谢产生了什么影响。
也就是说,作者并不是只用一个指标去说明“PDH 被抑制”,而是同时观察了上游底物积累、糖酵解产物变化和下游能量产出,组成了一套相互支持的代谢证据。
这和选购指南《PDH丙酮酸脱氢酶活性检测试剂盒怎么选?几个容易踩的坑》中提到的联检思路是一致的。
这项研究说明了什么
这项研究把此前更多与糖脂代谢疾病相关的脂肪因子 Asprosin,与心肌肥厚中的代谢重编程联系了起来。
从机制上看,YY1促进 FBN1/Asprosin 表达;Asprosin 通过减少 PFKP 的泛素化降解,使 PFKP 积累;随后 PDK4 升高,PDH 磷酸化增加、活性下降,最终影响丙酮酸氧化和线粒体能量生成。
PDH 活性检测在这里承担的是功能验证的角色:它把 p-PDH 的蛋白调控结果进一步落实到实际酶活变化上。再结合丙酮酸、乳酸、ATP以及线粒体功能检测,作者得以从多个层面观察这条代谢通路发生了什么变化。
如果课题涉及心血管疾病中的糖酵解—氧化代谢平衡,或者其他组织中的代谢重编程,这篇论文也提供了一个值得参考的实验设计:观察磷酸化等调控指标的同时,再加入直接的酶活检测,从功能层面验证调控是否真正影响了代谢反应。
实验流程以及原理层面的基础内容,可以回头看《PDH丙酮酸脱氢酶活性检测实验方案:从样本制备到数据计算的完整流程》和《 PDH丙酮酸脱氢酶活性检测原理:DCPIP 比色法怎么测出酶活性》。