PDH丙酮酸脱氢酶活性检测原理:DCPIP 比色法怎么测出酶活性
酶活性这个东西本身是看不见的,没法直接测"催化能力"这种抽象指标,所有活性检测试剂盒本质上都是在做同一件事:把一个看不见的催化反应,转化成一个能用肉眼或仪器读出来的信号变化——通常是颜色深浅,或者荧光强弱。PDH 活性检测也不例外。这篇聊聊 CheKine™ PDH丙酮酸脱氢酶活性检测试剂盒(KTB1270)具体是怎么把"PDH 催化了多少反应"变成"605 nm 处吸光度掉了多少"的。
PDH 卡在代谢通路的什么位置
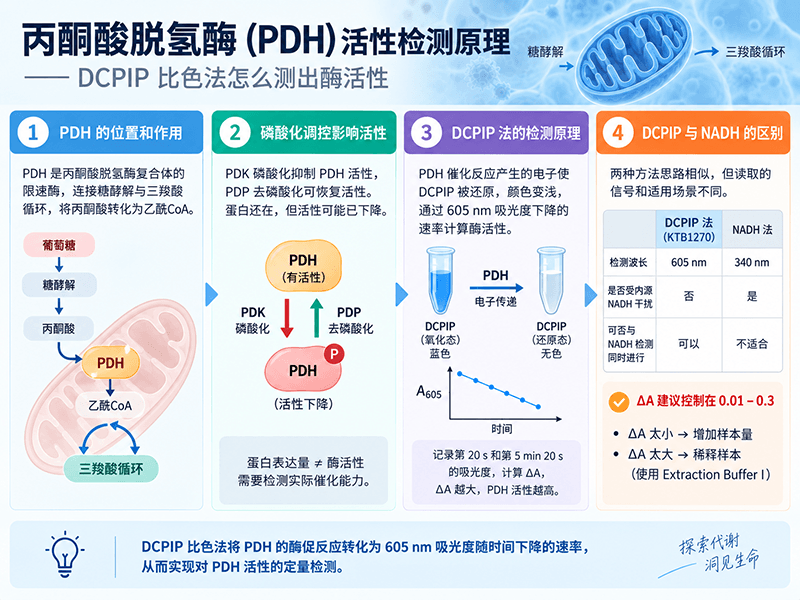
丙酮酸脱氢酶(PDH)是丙酮酸脱氢酶复合体(PDHC)里的限速酶。PDHC 是一个多酶复合体,通常包括 E1(也就是 PDH 本身,依赖硫胺素焦磷酸 TPP)、E2(二氢硫辛酰转乙酰酶)、E3(二氢硫辛酰脱氢酶)三个亚基协同工作。反应的第一步由 E1 完成:催化丙酮酸脱羧,生成羟乙基-TPP 这个中间体;后续 E2、E3 接力,最终把这个二碳单位转移到辅酶 A 上,生成乙酰辅酶A,同时把电子传给 NAD⁺,生成 NADH。整个反应可以简单写成:
丙酮酸 + CoA-SH + NAD⁺ → 乙酰CoA + CO₂ + NADH + H⁺
这条反应正好卡在糖酵解和三羧酸循环之间——糖酵解产生的丙酮酸,只有经过 PDHC 这一步才能变成乙酰CoA进入三羧酸循环继续氧化供能。所以但凡涉及糖酵解-氧化磷酸化平衡、代谢重编程的课题,PDH 活性几乎是一个绕不开的检测点。
为什么蛋白还在,PDH 活性却可能已经下降
PDH(E1亚基)受磷酸化严格调控:PDH激酶(PDK)把它磷酸化后,磷酸化位点正好在活性中心附近,会从空间上妨碍底物结合,催化活性被明显抑制;PDH磷酸酶(PDP)再把磷酸基团去掉,活性才能恢复。这套开关机制让细胞可以在不降解、不重新合成蛋白的前提下,快速调节丙酮酸进入三羧酸循环的速率——在药物干预或应激条件下,PDH蛋白总量可能没什么变化,但实际催化活性已经发生了明显下降。这也是为什么只测 PDH 蛋白表达量看不出真实代谢状态。这一点在①选购指南里也提到过,这里从原理角度再解释一遍:磷酸化调控本身不影响蛋白质谱或抗体能不能检测到这个蛋白,但直接决定了活性检测能不能测到信号。
DCPIP 怎么把这个反应变成能读的数
如果按上面写的那条完整反应去测,通常的做法是监测 NADH 的生成——NADH 在 340 nm 处有特征吸收,这也是很多同类活性检测试剂盒常用的路线。但 KTB1270 走的是另一条路:用 2,6-二氯靛酚(2,6-DCPIP)作为人工电子受体,替代反应链条末端原本要交给 NAD⁺ 的电子。这不是什么独家发明,是氧化还原酶活性检测里一种很经典的做法——线粒体复合体活性检测这类实验里也常用类似的人工电子受体思路。
2,6-DCPIP 本身是一种氧化还原染料,氧化态呈蓝色,在 605 nm 附近有吸收峰;接受电子被还原之后(DCPIP + 2e⁻ + 2H⁺ → 还原态DCPIPH₂),颜色会明显变浅,605 nm 处的吸光度随之下降。PDH 复合体每催化一轮反应、往外传递一对电子,DCPIP 就被还原一点,吸光度就往下掉一点——通过记录固定时间窗口内(第 20 秒到第 5 分钟 20 秒)吸光度下降的幅度,就能推算这段时间里发生了多少次催化反应,也就是酶活性。
这里有一点需要说清楚:DCPIP 拦截的是复合体电子传递链末端的电子流,所以这个读数反映的是 E1-E2-E3 整个 PDHC 复合体协同工作的催化通量,而不是单独 E1 这一步脱羧反应的速率。这跟很多同类 PDH 活性试剂盒的定位是一致的——说明书里"PDH 活性"这个说法,实际测的是复合体整体的产出效率,不是某个亚基的孤立指标。如果课题需要严格区分复合体内部各个亚基各自的贡献,这类比色法活性检测本身给不出这个分辨率,需要配合其他手段(比如针对单个亚基的免疫共沉淀或体外重组酶活测定)。
用 DCPIP 而不是偶联 NADH 检测,实际差别在哪
两条路线测的都是同一个反应,选择上更多是场景问题,而不是谁"更先进":
- 组织、细胞裂解液这类粗提物里,本身就含有一定量的内源性 NADH/NADPH(细胞正常代谢留下的还原力池)。如果用 340 nm 监测 NADH 生成量来推算 PDH 活性,这部分内源本底会直接混进检测信号里,需要额外做空白扣除才能分清哪些是新生成的、哪些是本来就有的。DCPIP 走 605 nm,跟样本自身的 NADH/NADPH 背景不重叠,不用额外处理这个问题。
- 如果实验设计里同时要监测细胞内 NAD⁺/NADH 比值,用 DCPIP 体系测 PDH 活性还能避免两个检测的信号互相干扰——两套数据读的是不同波长,可以独立采集。
- 如果实验不涉及 NADH 相关检测、样本也比较干净(比如纯化酶体系),两条路线在实用层面差别不大,都是把电子传递速率转化成吸光度变化速率,逻辑是一样的。
605 nm 读数为什么要卡在 0.01–0.3 这个区间
这个跟比色法的基本原理有关:吸光度和被检测物浓度之间只有在一定范围内才近似线性(朗伯-比尔定律成立的区间),浓度太低时信号淹没在仪器噪声里,浓度太高又会偏离线性关系,测出来的数值会失真。①选购指南里提到的"ΔA 太小要加大样本量、太大要稀释样本",说的就是把读数拉回这个线性区间,不是一个可以随便跳过的步骤。
接下来
如果还没想清楚要不要下单,可以回头看看《PDH丙酮酸脱氢酶活性检测试剂盒怎么选?几个容易踩的坑》;原理这块搞清楚之后,下一篇会具体讲实验台面上怎么操作、样本怎么制备、每一步要注意什么。